
어떤 유전자가 언제 켜지는지 어떻게 알아낼까 — 발현·기능 연구 기술
송준호(송쌤)송쌤생명과학입시연구소 대표
염기서열을 다 읽어놓고도 막히는 지점이 있습니다. 서열은 알겠는데 이 유전자가 대체 무슨 일을 하는지 모른다는 것이죠. 사람 유전체 서열이 다 밝혀진 뒤에도 기능을 모르는 유전자가 한참 남아 있었던 게 바로 이 때문입니다.
그래서 연구자들은 두 방향에서 접근합니다. 하나는 "이 유전자가 언제, 어디서, 얼마나 켜지는가"를 보는 것(발현 분석), 다른 하나는 "이 유전자를 없애면 무슨 일이 생기는가"를 보는 것(기능 연구)입니다. 이번 글은 그 두 갈래의 도구들을 정리합니다.
왜 DNA가 아니라 RNA를 보는가
발현을 알고 싶으면 DNA가 아니라 mRNA를 봐야 합니다. 이유는 간단해요. 내 간세포와 신경세포는 완전히 똑같은 DNA를 갖고 있습니다. 세포마다 다른 건 유전체가 아니라 그중 어떤 유전자를 켜서 전사하고 있느냐죠. 그러니까 "이 세포에서 그 유전자가 일하고 있나?"라는 질문의 답은 그 세포 안에 해당 mRNA가 있느냐로 판정합니다.
제가 수업하면서 보면 여기서 한 번씩 걸립니다. "DNA 검사"라는 말이 워낙 익숙해서 발현도 DNA를 뽑아 보면 될 것 같거든요. 그런데 DNA를 아무리 정밀하게 읽어도 그 유전자가 지금 켜져 있는지 꺼져 있는지는 안 나옵니다. 악보를 본다고 지금 연주 중인지 알 수 없는 것과 같아요.
모든 발현 분석의 출발점 — mRNA를 cDNA로 되돌린다
문제는 RNA가 다루기 까다롭다는 점입니다. 단일가닥이라 잘 분해되고, PCR로 증폭할 수도 없죠. 그래서 거의 모든 발현 분석은 mRNA를 먼저 DNA로 바꾸는 것으로 시작합니다. 이때 쓰는 효소가 레트로바이러스에서 가져온 역전사효소(reverse transcriptase)이고, 그 결과물이 cDNA(상보성 DNA)입니다.
cDNA에는 아주 중요한 성질이 하나 있습니다. 주형이 이미 가공이 끝난 성숙 mRNA이기 때문에, 인트론이 통째로 빠져 있습니다. 진핵생물 유전자를 대장균에 넣어 단백질을 만들게 하려면 이 성질이 결정적이에요. 세균은 스플라이싱을 못 하니까 원래 유전자를 그대로 넣으면 인트론까지 번역해서 엉뚱한 단백질이 나오거든요. cDNA를 쓰면 이 문제가 애초에 생기지 않습니다.
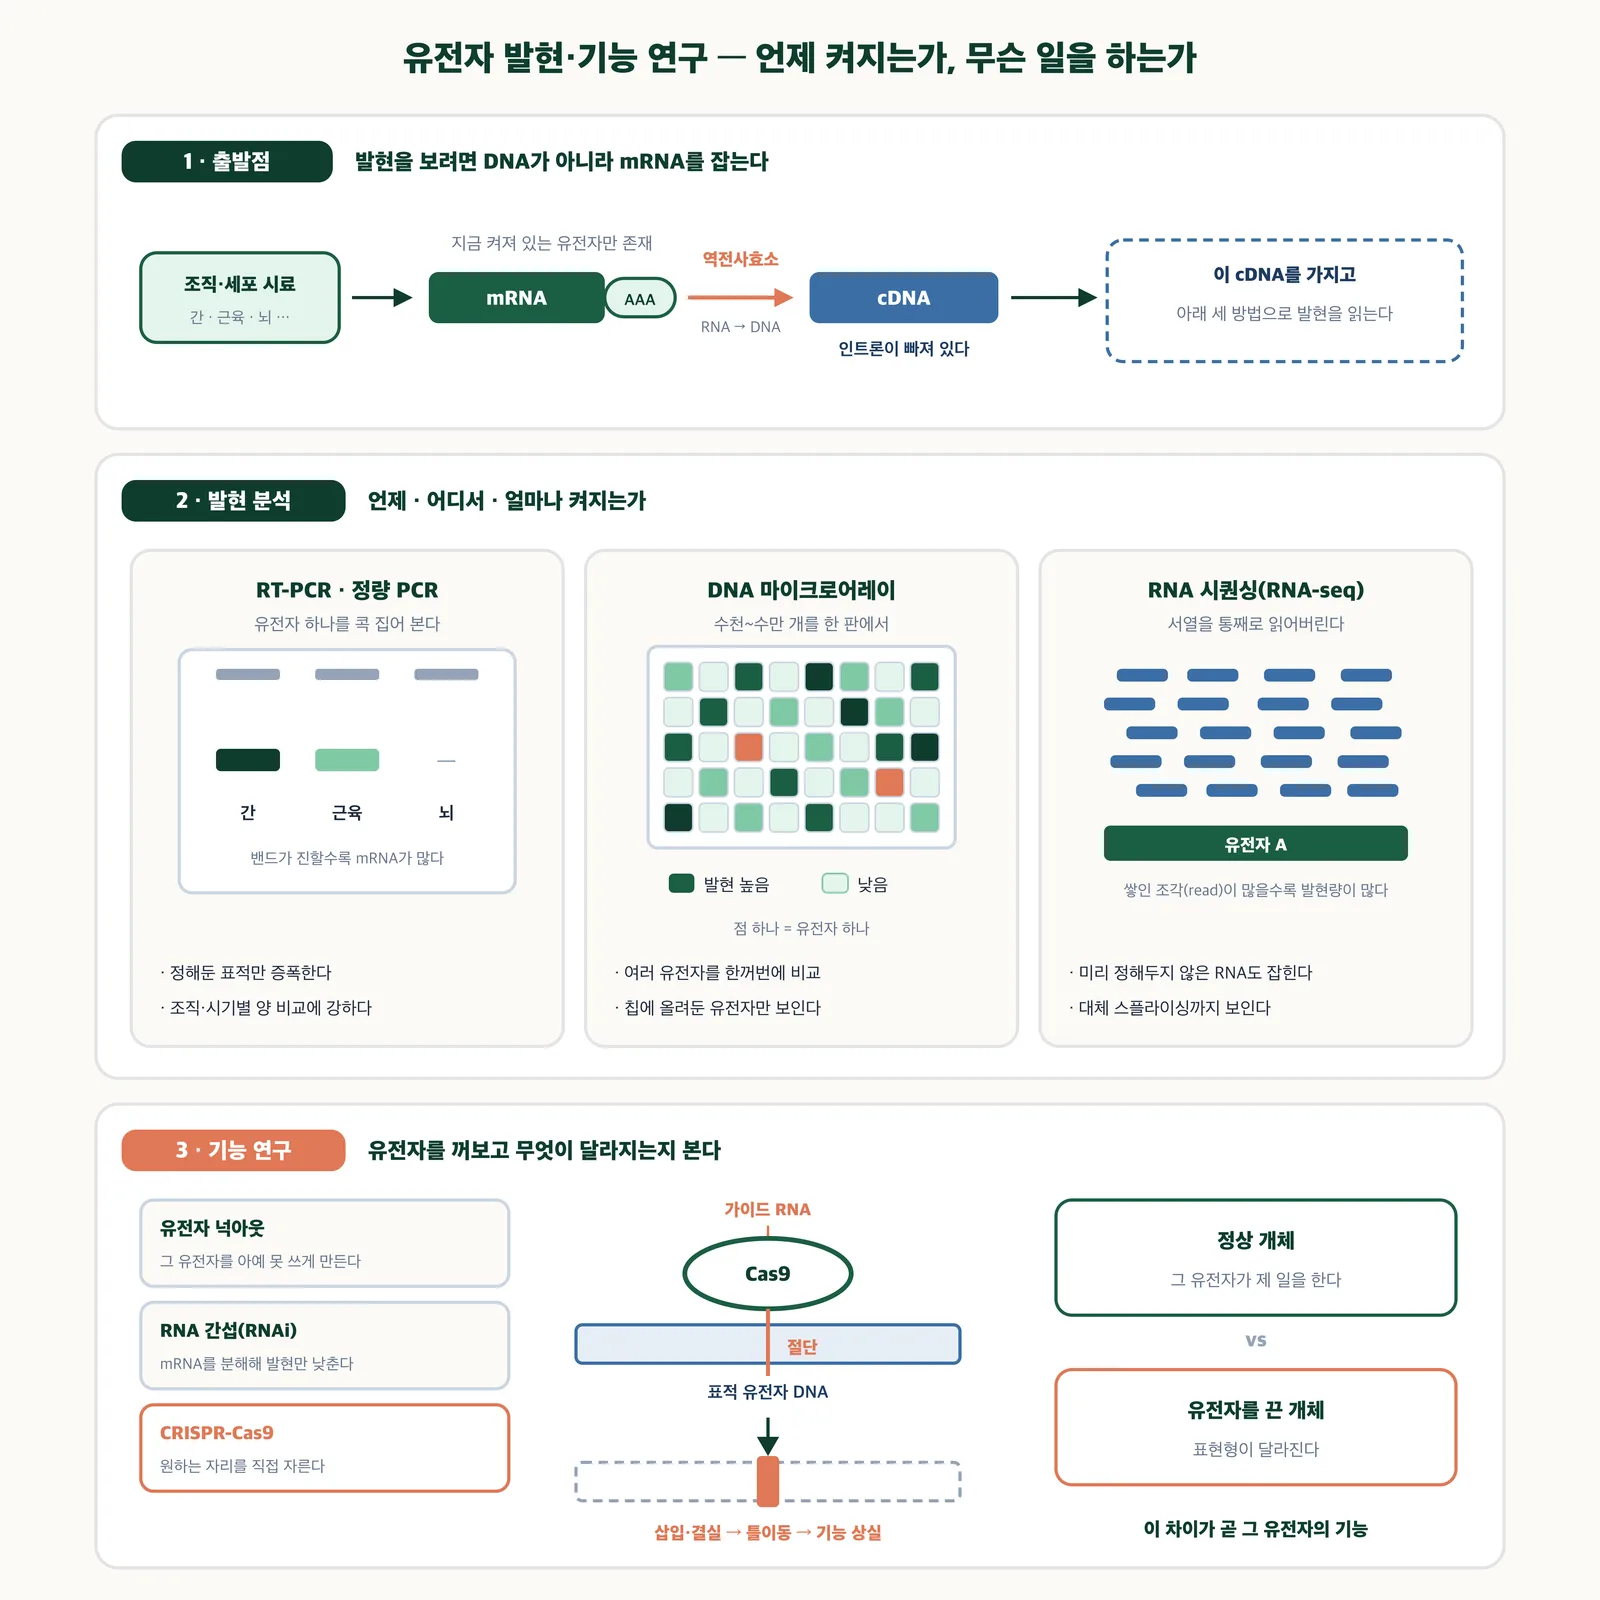
발현을 읽는 세 가지 방법과, 유전자를 꺼서 기능을 확인하는 반대 방향의 실험 — 송쌤생명과학 자체 제작
유전자 하나를 콕 집어 볼 때 — RT-PCR
RT-PCR은 역전사(RT)와 PCR을 이어붙인 기법입니다. 조직에서 mRNA를 뽑아 cDNA로 바꾼 다음, 관심 있는 유전자에만 달라붙는 프라이머를 넣고 DNA 중합효소로 증폭합니다. 그 조직에 그 mRNA가 있었다면 증폭 산물이 나오고, 없었다면 안 나옵니다.
여기에 형광 표지를 더해 증폭이 진행되는 걸 실시간으로 따라가는 방식이 정량 PCR(qPCR, 실시간 PCR)입니다. 밴드가 "있다/없다"를 넘어 얼마나 많았는지까지 수치로 나오죠. 발생 단계별로, 조직별로, 약물 처리 전후로 시료를 나란히 놓고 비교하는 실험이 전부 이 원리입니다.
조직을 갈아버리지 않고 배아 안 어디에서 켜지는지 보고 싶을 때는 다른 방법을 씁니다. 표지를 붙인 상보적 RNA·DNA 조각(탐침)을 온전한 배아에 통째로 넣어 mRNA와 결합시키는 제자리 혼성화(in situ hybridization)인데, 발현 부위가 배아 그림 위에 직접 색으로 드러납니다. 초파리 발생 연구 사진에서 배아의 특정 체절만 줄무늬처럼 물들어 있는 이미지가 바로 이겁니다.
한꺼번에 수만 개를 볼 때 — 마이크로어레이와 RNA 시퀀싱
유전자 하나씩 확인하는 건 후보가 좁혀졌을 때 이야기고, 처음엔 보통 "이 조건에서 발현이 달라지는 유전자를 전부 찾아라" 쪽입니다.
DNA 마이크로어레이는 유리 슬라이드 위 격자마다 서로 다른 유전자의 단일가닥 DNA 조각을 미리 점찍어 붙여둔 칩입니다. 여기에 형광 표지한 cDNA를 흘려주면, 각 cDNA는 자기와 상보적인 자리에만 달라붙습니다. 스캔해서 어느 점이 밝은지 보면 어떤 유전자가 발현됐는지 한눈에 나오죠. 두 시료를 서로 다른 색으로 표지해 한 칩에 같이 올리면 발현 차이가 색으로 바로 보입니다.
다만 마이크로어레이는 칩에 미리 올려둔 유전자만 볼 수 있다는 한계가 있습니다. 그래서 요즘 주류는 RNA 시퀀싱(RNA-seq)입니다. 시료의 RNA를 전부 cDNA로 바꿔 잘게 조각내고 서열을 대량으로 읽어낸 뒤, 각 서열이 유전체 어디서 온 것인지 컴퓨터로 맞춰봅니다. 어떤 유전자에서 온 조각이 많이 읽혔다면 그만큼 많이 발현됐다는 뜻이에요.
RNA-seq의 강점은 양뿐 아니라 서열 자체를 읽는다는 데 있습니다. 알려지지 않은 RNA도 잡히고, 같은 유전자에서 어떤 엑손 조합이 쓰였는지까지 보이니 대체 스플라이싱 분석도 가능합니다. 마이크로어레이로는 원리상 안 되는 일이죠.
| 기술 | 한 번에 보는 범위 | 알 수 있는 것 |
|---|---|---|
| RT-PCR·정량 PCR | 유전자 1~수십 개 | 정해둔 유전자의 mRNA가 어느 조직·시기에 얼마나 있는가 |
| 제자리 혼성화 | 유전자 1~수 개 | 온전한 배아·조직 안에서 발현되는 위치 |
| DNA 마이크로어레이 | 칩에 올린 수천~수만 개 | 여러 유전자의 발현량을 한꺼번에 비교 |
| RNA 시퀀싱 | 시료 안의 RNA 전부 | 발현량 + 서열(미지의 RNA·대체 스플라이싱까지) |
그럼 그 유전자는 무슨 일을 하는데? — 꺼보면 안다
발현 패턴을 다 읽어도 기능은 여전히 추측입니다. "근육에서만 켜지네" 정도는 알아도 그 단백질이 근육에서 뭘 하는지는 모르죠. 그래서 기능 연구는 방향을 뒤집습니다. 그 유전자를 망가뜨린 개체를 만들어 무엇이 달라지는지 관찰하는 것입니다.
고전적인 방법이 유전자 넉아웃(knockout)입니다. 생쥐에서 특정 유전자를 못 쓰게 만든 넉아웃 마우스를 만들고, 정상 개체와 비교해 어떤 이상이 생기는지 봅니다. 넉아웃 생쥐가 특정 면역세포를 못 만든다면, 그 유전자는 그 세포가 만들어지는 데 필요했다는 결론이 나오는 식이죠.
유전자를 아예 없애지 않고 발현만 낮추는 방법도 있습니다. RNA 간섭(RNAi)은 표적 mRNA와 상보적인 짧은 이중가닥 RNA를 세포에 넣어, 그 mRNA를 분해하거나 번역을 막아버립니다. 없애면 배아 때 죽어버리는 필수 유전자를 다룰 때 특히 유용해요.
그리고 지금 이 분야를 완전히 바꿔놓은 것이 CRISPR-Cas9입니다. Cas9은 DNA를 자르는 효소인데, 혼자서는 어디를 잘라야 할지 모릅니다. 여기에 가이드 RNA를 붙여주면 그 RNA와 상보적인 서열을 찾아가 정확히 그 자리를 자릅니다. 세포가 잘린 자리를 급히 이어붙이는 과정에서 염기가 몇 개 끼거나 빠지면 틀이동 돌연변이가 생겨 그 유전자는 기능을 잃습니다. 가이드 RNA 서열만 바꿔주면 표적을 바꿀 수 있다는 게 핵심이에요 — 유전자마다 새로운 도구를 설계해야 했던 예전 방식과 비교하면 차원이 다른 편의성입니다.
쌤 한마디 — CRISPR는 사람이 발명한 게 아니라 세균한테서 빌려온 시스템입니다. 세균은 자기를 감염했던 바이러스의 DNA 조각을 자기 유전체 한구석에 잘라 보관해 두는데, 이게 CRISPR 부위예요. 다음에 같은 바이러스가 들어오면 그 기록을 RNA로 옮겨 적어 Cas 단백질에 쥐여주고 침입자 DNA를 잘라버립니다. 사실상 세균의 면역 기억인 셈이죠. 이걸 임의의 유전자를 편집하는 도구로 바꿔 쓸 수 있다는 걸 보인 에마뉘엘 샤르팡티에와 제니퍼 다우드나는 2020년 노벨 화학상을 받았습니다.
결국 두 방향이 만난다
정리하면 이렇습니다. 발현 분석은 유전자가 켜지는 때와 장소를 알려주고, 넉아웃·RNAi·CRISPR는 그 유전자가 없을 때의 결과를 알려줍니다. 둘을 겹쳐야 비로소 "이 유전자는 이 시기 이 조직에서 이런 일을 한다"는 문장이 완성돼요. 어느 한쪽만으로는 언제나 반쪽짜리 결론입니다.
다음 개념(19.3)에서는 조금 다른 질문으로 넘어갑니다. 유전자를 하나씩 건드리는 게 아니라, 이미 분화가 끝난 세포를 통째로 처음 상태로 되돌릴 수 있느냐는 물음 — 복제 생물체와 줄기세포 이야기입니다.
틀린 내용이나 더 궁금한 점이 있으면 문의하기로 알려 주세요. 확인한 뒤 고치고, 고친 날짜를 위에 남깁니다.
함께 보면 좋은 글
이 개념과 이어지는 글이에요.